 Hotline:

-
-
-
Tổng tiền thanh toán:
-


Tin tức
CE MDR là gì? Ý nghĩa của chứng nhận CE đối với thiết bị y tế?
Đăng: 31/08/2026 bởi Nguyễn Thị Như Uyên.
Dấu CE (viết tắt của Conformité Européenne, nghĩa là “Đạt chuẩn Châu Âu”) được dán trên thiết bị y tế để chứng minh sản phẩm đã đáp ứng các yêu cầu sức khỏe, an toàn và môi trường của EU. Theo quy định EU, mọi thiết bị y tế muốn lưu hành tại thị trường châu Âu bắt buộc phải tuân thủ Regulation (EU) 2017/745 (MDR) và gắn dấu CE. Quy định này có hiệu lực từ 26/5/2021, thay thế Chỉ thị 93/42/EEC (MDD) và 90/385/EEC (AIMDD). Mục tiêu của MDR là tạo ra khung pháp lý chặt chẽ, nâng cao yêu cầu về chứng minh lâm sàng, minh bạch thông tin (hệ thống UDI/EUDAMED), và tăng cường giám sát sau lưu hành. Cụ thể, MDR đảm bảo thiết bị y tế đáp ứng tiêu chuẩn cao về an toàn và hiệu năng trước khi đưa ra thị trường.
- CE (Conformité Européenne): Tên viết tắt bằng tiếng Pháp có nghĩa là “Đạt chuẩn Châu Âu”, là dấu niêm yết xác nhận thiết bị đã phù hợp với các quy định EU liên quan. Ví dụ, “CE marking” trong MDR được định nghĩa là dấu do nhà sản xuất dán lên thiết bị để cam kết nó đáp ứng các yêu cầu áp dụng của quy định này. Như vậy, khi một thiết bị y tế mang dấu CE, nhà sản xuất chịu trách nhiệm về việc sản phẩm đó phù hợp với mọi yêu cầu sức khỏe, an toàn, hiệu năng và môi trường của châu Âu.
- MDR (EU 2017/745): Là Quy định của Liên minh châu Âu về thiết bị y tế, quy định mới được áp dụng thay cho Chỉ thị cũ. MDR yêu cầu khắt khe hơn. Quy định này bổ sung nhiều mục mới như yêu cầu báo cáo và theo dõi an toàn sau lưu hành, hệ thống nhận dạng thiết bị (UDI) và kho dữ liệu y tế châu Âu (EUDAMED).
CE MDR có ý nghĩa gì đối với thiết bị y tế?
Đảm bảo an toàn, hiệu năng cao
Chứng nhận CE theo MDR đồng nghĩa thiết bị đã được kiểm tra, đánh giá đáp ứng các tiêu chuẩn chung về an toàn và hiệu năng (General Safety and Performance Requirements) của quy định. MDR yêu cầu nhà sản xuất phải thu thập bằng chứng lâm sàng đầy đủ để chứng minh thiết bị an toàn và hiệu quả trong điều kiện sử dụng dự kiến. Như vậy, dấu CE theo MDR là cam kết về chất lượng, an toàn cho bệnh nhân và người sử dụng thiết bị.
Yêu cầu pháp lý để lưu hành ở EU
Dấu CE là điều kiện bắt buộc để lưu hành trên thị trường châu Âu. Thiết bị mang CE được phép bán ở tất cả quốc gia thành viên EU/EEA. Đối với thiết bị có rủi ro cao, quá trình cấp CE còn có sự tham gia của Tổ chức Thông báo (Notified Body), số hiệu của NB này sẽ được in cạnh dấu CE. Việc tuân thủ CE/MDR giúp nhà sản xuất và đơn vị phân phối đáp ứng yêu cầu pháp lý, tránh bị thu hồi hay cấm nhập khẩu.
Tăng uy tín và độ tin cậy
Dấu CE theo MDR tạo niềm tin cho các bệnh viện, phòng khám và người mua thiết bị về nguồn gốc và tính hợp pháp của sản phẩm. Chứng nhận CE cho thấy nhà sản xuất đã triển khai quy trình quản lý chất lượng, bộ hồ sơ kỹ thuật và đánh giá lâm sàng nghiêm ngặt. Nhờ đó, khách hàng có căn cứ để lựa chọn thiết bị y tế có chất lượng và an toàn cao hơn.
Yêu cầu quản lý chất lượng
Dù dấu CE không trực tiếp là chứng nhận QMS như ISO 13485, nhưng để được cấp CE theo MDR, nhà sản xuất phải thiết lập hệ thống quản lý chất lượng phù hợp (thường theo ISO 13485) và tuân thủ các quy trình đánh giá (có hoặc không có NB). Điều này gián tiếp nâng cao chất lượng chung của sản phẩm.
Thiết bị y tế nào cần tuân thủ CE MDR?
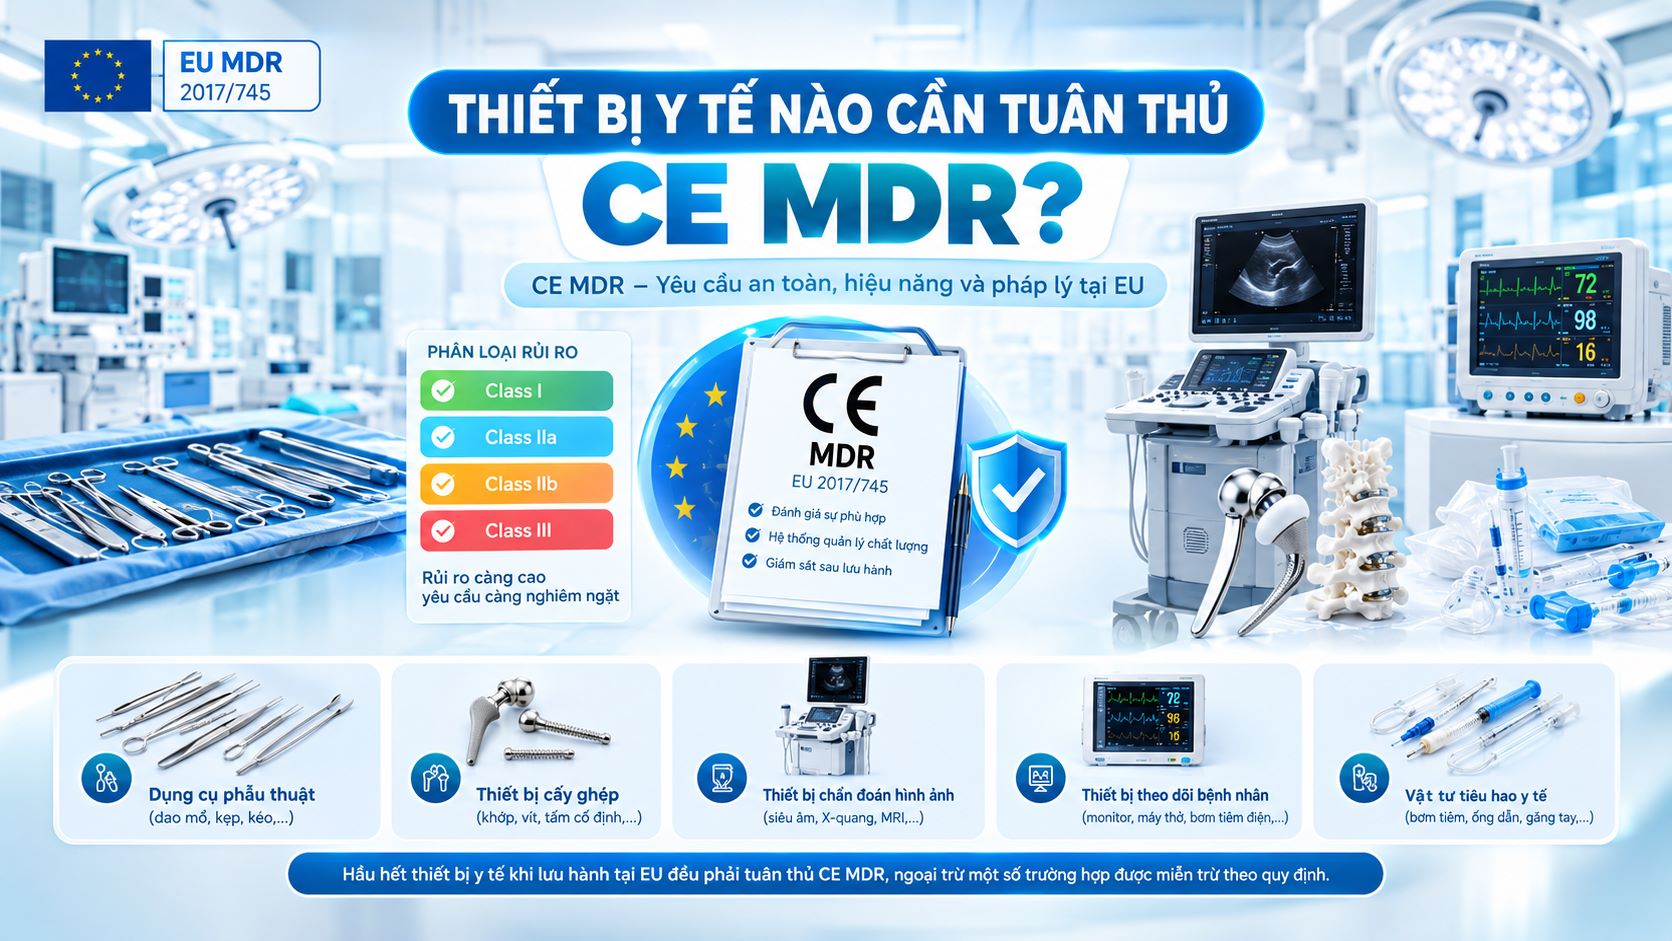
Phần lớn các thiết bị và dụng cụ y tế (như thiết bị cấy ghép, dụng cụ phẫu thuật, máy chẩn đoán, thiết bị theo dõi, vật tư tiêu hao) và sản phẩm nằm trong phạm vi MDR đều phải tuân thủ MDR và gắn CE. Cụ thể:
- Phạm vi thiết bị: MDR định nghĩa thiết bị y tế bao gồm mọi sản phẩm dùng để chẩn đoán, ngăn ngừa, theo dõi, điều trị bệnh hay bù đắp suy giảm chức năng. Ngoài ra, MDR áp dụng cả với thiết bị không có mục đích y tế liệt kê trong Phụ lục XVI . Tóm lại, hầu hết sản phẩm trong bệnh viện, phòng khám hay chăm sóc sức khỏe đều nằm trong phạm vi.
- Phân loại rủi ro: Theo quy định, thiết bị y tế được phân thành 4 lớp rủi ro chính I, IIa, IIb, III Cấp độ rủi ro càng cao thì yêu cầu đánh giá càng nghiêm ngặt.
- Ví dụ: Các dụng cụ y tế thông thường như kéo, kìm, bông băng, ống thông (Class I) chỉ cần nhà sản xuất tự cam kết (tự công bố EU Declaration of Conformity) và lưu giữ hồ sơ kỹ thuật. Nếu Class I có chức năng đo lường hoặc vô trùng (Im, Is) thì vẫn cần báo cáo cho Notified Body về thao tác vô khuẩn hay độ đo lường.
- Ngược lại, thiết bị cấy ghép hay thiết bị làm việc trong cơ thể lâu dài (Class IIb hoặc III) đều bắt buộc đánh giá của Notified Body. Chẳng hạn, ống thông tim, stent được xếp Class III; chúng phải qua thủ tục đánh giá phức tạp với việc xem xét hồ sơ kỹ thuật và kiểm tra lâm sàng chi tiết.
- Ví dụ thiết bị cần CE MDR: Các dụng cụ phẫu thuật (dao mổ, kìm, kim tiêm), thiết bị cấy ghép, thiết bị chẩn đoán (máy siêu âm, hệ thống xét nghiệm), thiết bị theo dõi (máy đo huyết áp, máy theo dõi tim mạch), dụng cụ y tế tiêu hao (băng keo, gạc vô trùng)... Các thiết bị này nếu muốn bán ở EU đều phải đạt CE theo MDR.
Quy trình để thiết bị y tế đạt CE MDR
Quy trình chứng nhận CE theo MDR gồm nhiều bước, kết hợp giữa tự chứng nhận (cho Class I) và đánh giá bởi NB (cho Class II/III). Các bước chính như sau:
- Xác định phân loại thiết bị: Nhà sản xuất đánh giá thiết bị dựa theo Quy tắc phân loại trong Phụ lục VIII của MDR để xác định thiết bị thuộc Class I, IIa, IIb hay III. Kết quả phân loại sẽ quyết định phương thức đánh giá tương ứng.
- Lập hồ sơ kỹ thuật: Tài liệu phải đầy đủ theo yêu cầu MDR, bao gồm mô tả thiết bị, chỉ định sử dụng, thiết kế, phân tích rủi ro, thử nghiệm hiệu năng, tài liệu lâm sàng (báo cáo đánh giá lâm sàng) và nhãn mác, hướng dẫn sử dụng. Hồ sơ này chứng minh thiết bị đáp ứng tất cả yêu cầu chung của MDR.
- Triển khai hệ thống quản lý chất lượng (QMS): Nhà sản xuất xây dựng hệ thống QMS phù hợp để đảm bảo quy trình sản xuất và kiểm soát chất lượng liên tục. Tổ chức NB sẽ đánh giá hệ thống này nếu thiết bị cần chứng nhận bên thứ ba.
- Đánh giá lâm sàng: Thực hiện đánh giá lâm sàng bằng cách thu thập và phân tích dữ liệu lâm sàng để chứng minh an toàn và hiệu quả của thiết bị. Đây là yêu cầu mới tăng cường trong MDR, đặc biệt với thiết bị rủi ro cao.
- Chọn thủ tục đánh giá sự phù hợp: Dựa trên phân loại, nhà sản xuất chọn phương thức chứng nhận. Với thiết bị Class IIa/IIb/III, cần nộp hồ sơ cho Notified Body được chỉ định, tham gia đánh giá.
- Nhận chứng nhận và ký EU Declaration of Conformity: Nếu NB đánh giá đạt, NB sẽ cấp “Chứng chỉ Chứng nhận Phù hợp” (EU CE Certificate). Sau đó, nhà sản xuất soạn và ký Tuyên bố Phù hợp EU, chính thức xác nhận thiết bị đáp ứng tất cả yêu cầu áp dụng.
- Gắn dấu CE và đưa vào lưu hành: Cuối cùng, nhà sản xuất được phép gắn dấu CE lên sản phẩm, bao gồm cả số hiệu của NB, và đưa thiết bị vào thị trường EU. Sau khi lưu hành, thiết bị phải được theo dõi và báo cáo sự cố theo các quy định về giám sát sau bán hàng.
Các tin khác
- Kéo phẫu thuật thần kinh và kéo phẫu thuật mắt: Đặc điểm và cách lựa chọn 02/11/2026
- Danh mục dụng cụ phẫu thuật tim mạch và mạch máu chi tiết 30/10/2026
- Kéo Phẫu Thuật Mayo Và Metzenbaum Khác Nhau Thế Nào? 28/10/2026
- Phân loại dụng cụ phẫu thuật 26/10/2026
- Dụng cụ phẫu thuật đa chức năng LAGIS 23/10/2026
- Kẹp Kelly: Công Cụ Cầm Máu Đa Năng Trong Phẫu Thuật 21/10/2026
- Tên Gọi 3 Nhóm Dụng Cụ Phẫu Thuật Thường Gặp Và Công Dụng 14/10/2026


